




Υπάρχουν ασθένειες που η ιατρική επιστήμη έχει καταφέρει να αντιμετωπίσει αποτελεσματικά και άλλες που εξακολουθούν να αποτελούν ένα από τα μεγαλύτερα αινίγματά της. Ανάμεσα στις δεύτερες βρίσκεται η νόσος Κρόιτσφελτ–Γιάκομπ (Creutzfeldt-Jakob Disease – CJD), μία εξαιρετικά σπάνια αλλά ταχύτατα εξελισσόμενη νευροεκφυλιστική πάθηση, η οποία καταστρέφει προοδευτικά τον εγκέφαλο.
Η 12η Νοεμβρίου έχει καθιερωθεί ως Διεθνής Ημέρα Ευαισθητοποίησης για τη νόσο, με στόχο την ενημέρωση του κοινού, την υποστήριξη των οικογενειών και την ενίσχυση της επιστημονικής έρευνας.
Το πιο ανησυχητικό χαρακτηριστικό της είναι ότι, παρά τη μεγάλη πρόοδο της νευρολογίας, δεν υπάρχει ακόμη θεραπεία που να αναστέλλει ή να αναστρέφει την εξέλιξή της.
Τι είναι η νόσος και πώς καταστρέφει τον εγκέφαλο
Η Κρόιτσφελτ–Γιάκομπ ανήκει στις πριονικές ασθένειες. Προκαλείται από πρωτεΐνες που έχουν αποκτήσει παθολογική μορφή και ονομάζονται πρίον.
Οι πρωτεΐνες αυτές μπορούν να προκαλέσουν την ανώμαλη αναδίπλωση άλλων φυσιολογικών πρωτεϊνών, δημιουργώντας μία αλυσιδωτή αντίδραση που οδηγεί σε εκτεταμένη βλάβη των νευρικών κυττάρων.
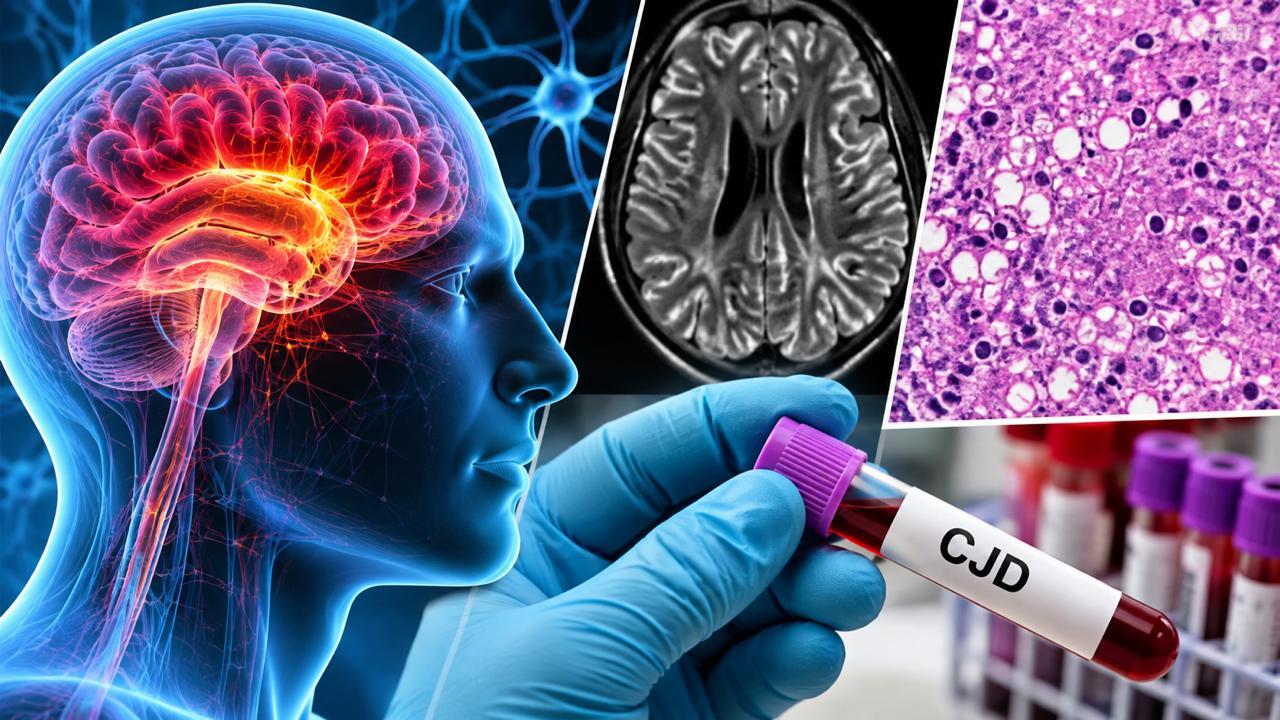
Ο εγκεφαλικός ιστός αποκτά χαρακτηριστικές μικροσκοπικές αλλοιώσεις, οι οποίες θυμίζουν σφουγγάρι. Γι’ αυτό οι παθήσεις αυτές ονομάζονται και σπογγώδεις εγκεφαλοπάθειες.
Η νόσος περιγράφηκε στις αρχές της δεκαετίας του 1920 από τους Γερμανούς νευρολόγους Χανς Γκέρχαρτ Κρόιτσφελτ και Άλφονς Μαρία Γιάκομπ.
Το 1982 ο Αμερικανός επιστήμονας Στάνλεϊ Προύζινερ εισήγαγε την έννοια των πρίον. Η ανακάλυψή του τιμήθηκε το 1997 με το Νόμπελ Ιατρικής.
Πόσους ανθρώπους προσβάλλει – Οι αριθμοί
Σύμφωνα με τα αμερικανικά Κέντρα Ελέγχου και Πρόληψης Νοσημάτων (CDC), η ετήσια συχνότητα της νόσου υπολογίζεται περίπου σε 1 έως 2 περιστατικά ανά εκατομμύριο κατοίκους.
Στις Ηνωμένες Πολιτείες καταγράφονται περίπου 500 έως 600 περιστατικά ετησίως.
Η ασθένεια εμφανίζεται κυρίως σε ανθρώπους μεγαλύτερης ηλικίας, με μέση ηλικία εκδήλωσης της κλασικής μορφής προς το τέλος της έκτης δεκαετίας της ζωής.
Οι περιπτώσεις σε άτομα κάτω των 30 ετών είναι εξαιρετικά σπάνιες.
Περίπου το 85% των περιστατικών ανήκει στη σποραδική μορφή, η οποία εμφανίζεται χωρίς γνωστή εξωτερική αιτία.
Ένα μικρότερο ποσοστό, περίπου 5% έως 15%, σχετίζεται με κληρονομικές μεταλλάξεις του γονιδίου PRNP.
Οι επίκτητες μορφές είναι εξαιρετικά σπάνιες και συνδέονται με συγκεκριμένες εκθέσεις σε μολυσμένους ιστούς ή προϊόντα.
Ποια είναι τα πρώτα συμπτώματα
Ένα από τα μεγαλύτερα προβλήματα είναι ότι τα αρχικά συμπτώματα μπορεί να μοιάζουν με εκείνα άλλων νευρολογικών παθήσεων.
Ο ασθενής ενδέχεται να παρουσιάσει προβλήματα μνήμης, δυσκολία συγκέντρωσης, σύγχυση, αλλαγές στη συμπεριφορά, αστάθεια στο περπάτημα ή διαταραχές της όρασης.
Στη συνέχεια η επιδείνωση μπορεί να είναι εντυπωσιακά γρήγορη.
Εμφανίζονται σοβαρή άνοια, ακούσιες μυϊκές συσπάσεις, διαταραχές ομιλίας, απώλεια συντονισμού των κινήσεων και προοδευτική αδυναμία αυτοεξυπηρέτησης.
Η ταχύτητα επιδείνωσης είναι ένα από τα χαρακτηριστικά που κινητοποιούν τους νευρολόγους να διερευνήσουν την πιθανότητα της νόσου.
Ωστόσο, η εμφάνιση προβλημάτων μνήμης ή αστάθειας δεν σημαίνει ότι κάποιος πάσχει από Κρόιτσφελτ–Γιάκομπ. Υπάρχουν πολύ συχνότερες και αρκετές φορές θεραπεύσιμες αιτίες που πρέπει πρώτα να αποκλειστούν.
Πόσο γρήγορα εξελίσσεται
Η κλασική μορφή της ασθένειας εξελίσσεται συνήθως μέσα σε λίγους μήνες.
Σύμφωνα με τα CDC, η διάμεση διάρκεια από την έναρξη των συμπτωμάτων έως τον θάνατο είναι περίπου τέσσερις έως πέντε μήνες.
Οι περισσότεροι ασθενείς καταλήγουν μέσα στον πρώτο χρόνο.
Η αντιμετώπιση επικεντρώνεται στην ανακούφιση των συμπτωμάτων, στη νοσηλευτική φροντίδα και στην υποστήριξη των οικογενειών.
Δεν υπάρχει σήμερα εγκεκριμένη θεραπεία που να έχει αποδειχθεί ότι σταματά την εξέλιξη της νόσου.
Τι συμβαίνει στην Ελλάδα – Η στατιστική αναγωγή
Η Κρόιτσφελτ–Γιάκομπ δεν αποτελεί αποκλειστικά πρόβλημα άλλων χωρών. Είναι μία ασθένεια που μπορεί να εμφανιστεί σε οποιονδήποτε πληθυσμό, συμπεριλαμβανομένου του ελληνικού.
Με πληθυσμό περίπου 10,4 εκατομμυρίων κατοίκων και με βάση τη διεθνή συχνότητα του 1 έως 2 περιστατικών ανά εκατομμύριο ετησίως, η στατιστική αναγωγή αντιστοιχεί σε περίπου 10 έως 21 νέα περιστατικά τον χρόνο στην Ελλάδα.
Χρειάζεται όμως μία σημαντική διευκρίνιση: ο αριθμός αυτός αποτελεί μαθηματική εκτίμηση με βάση τα διεθνή δεδομένα και όχι επίσημη ελληνική καταγραφή διαγνωσμένων ασθενών.
Ο Εθνικός Οργανισμός Δημόσιας Υγείας διαθέτει σύστημα επιτήρησης για την παραλλαγμένη μορφή της νόσου, γνωστή ως vCJD.
Για την εξαγωγή ασφαλών συμπερασμάτων σχετικά με την πραγματική ετήσια συχνότητα όλων των μορφών στην Ελλάδα απαιτούνται ειδικά επιδημιολογικά δεδομένα και διαγνωστική επιβεβαίωση.
Η σπανιότητα της πάθησης αναδεικνύει τη σημασία της συνεργασίας των ελληνικών νευρολογικών κλινικών με εξειδικευμένα εργαστήρια και ευρωπαϊκά δίκτυα επιτήρησης.
Η σχέση με τη νόσο των τρελών αγελάδων
Η Κρόιτσφελτ–Γιάκομπ έγινε ευρύτερα γνωστή στο κοινό τη δεκαετία του 1990, όταν ξέσπασε η κρίση της σπογγώδους εγκεφαλοπάθειας των βοοειδών, γνωστής ως νόσου των τρελών αγελάδων.
Η κατανάλωση προϊόντων βοοειδών μολυσμένων με τον παθολογικό παράγοντα συνδέθηκε με την παραλλαγμένη μορφή της ανθρώπινης νόσου, τη vCJD.
Εδώ πρέπει να γίνει μία ουσιαστική διάκριση.
Η συνηθέστερη, σποραδική μορφή της Κρόιτσφελτ–Γιάκομπ δεν προκαλείται από την κατανάλωση βοδινού κρέατος.
Η σύνδεση με τη νόσο των τρελών αγελάδων αφορά ειδικά την παραλλαγμένη μορφή, η οποία έχει διαφορετικά επιδημιολογικά και κλινικά χαρακτηριστικά.
Η ευρωπαϊκή επιτήρηση και οι έλεγχοι στην παραγωγή τροφίμων αποτέλεσαν καθοριστικά μέτρα για τον περιορισμό του κινδύνου.
Μεταδίδεται από άνθρωπο σε άνθρωπο;
Η νόσος δεν μεταδίδεται με τη συνηθισμένη κοινωνική επαφή.
Δεν υπάρχει κίνδυνος από μία χειραψία, μία αγκαλιά, την κοινή διαβίωση ή τη φροντίδα ενός ασθενούς στο σπίτι.
Η ιατρογενής μετάδοση έχει συνδεθεί ιστορικά με συγκεκριμένες ιατρικές διαδικασίες και μολυσμένα βιολογικά υλικά, γεγονός που έχει οδηγήσει στην εφαρμογή αυστηρών ειδικών πρωτοκόλλων.
Για τις οικογένειες των ασθενών είναι σημαντικό να γνωρίζουν ότι μπορούν να προσφέρουν καθημερινή φροντίδα χωρίς τον φόβο της συνηθισμένης κοινωνικής μετάδοσης.
Πώς γίνεται η διάγνωση
Η διερεύνηση πραγματοποιείται από νευρολόγους και περιλαμβάνει συνδυασμό κλινικής αξιολόγησης και εξειδικευμένων εξετάσεων.
Η μαγνητική τομογραφία εγκεφάλου μπορεί να αναδείξει χαρακτηριστικές αλλοιώσεις.
Το ηλεκτροεγκεφαλογράφημα προσφέρει πρόσθετες πληροφορίες σε ορισμένους ασθενείς.
Η εξέταση του εγκεφαλονωτιαίου υγρού, ιδιαίτερα με τη μέθοδο RT-QuIC, μπορεί να ενισχύσει σημαντικά τη διαγνωστική βεβαιότητα.
Η οριστική επιβεβαίωση της κλασικής νόσου βασίζεται σε ειδική εξέταση εγκεφαλικού ιστού.
Η επιστήμη αναζητά θεραπεία
Η έρευνα επικεντρώνεται στην κατανόηση του τρόπου με τον οποίο οι παθολογικές πρωτεΐνες πολλαπλασιάζουν την επίδρασή τους στον εγκέφαλο.
Εξετάζονται πειραματικές προσεγγίσεις που στοχεύουν στην παραγωγή της πρωτεΐνης πρίον, στη σταθεροποίηση της φυσιολογικής της μορφής ή στην παρεμπόδιση της παθολογικής αναδίπλωσης.
Παρά τις επιστημονικές προσπάθειες, δεν έχει αποδειχθεί ακόμη αποτελεσματική θεραπεία για την κλινική αντιμετώπιση της νόσου.
Η 12η Νοεμβρίου υπενθυμίζει ότι ακόμη και μία ασθένεια που προσβάλλει ελάχιστους ανθρώπους δεν πρέπει να παραμένει στο περιθώριο της έρευνας και της δημόσιας υγείας.
Γιατί πίσω από κάθε σπάνια διάγνωση υπάρχει ένας ασθενής, μία οικογένεια και η ανάγκη για γνώση, φροντίδα και επιστημονική πρόοδο.
ΠΗΓΕΣ: CDC (2026), ECDC, ΕΟΔΥ